Phénylcétonurie : Comprendre cette Maladie Génétique Rare
Notre article sur la L-tyrosine mentionnait déjà la phénylcétonurie. Cette maladie génétique rare mérite pourtant un éclairage complet. En effet, elle illustre parfaitement comment un simple défaut enzymatique peut bouleverser toute une vie, dès la naissance. Voyons ensemble ce qu’il faut savoir sur cette pathologie, son dépistage et sa prise en charge.
Qu’est-ce que la Phénylcétonurie ?
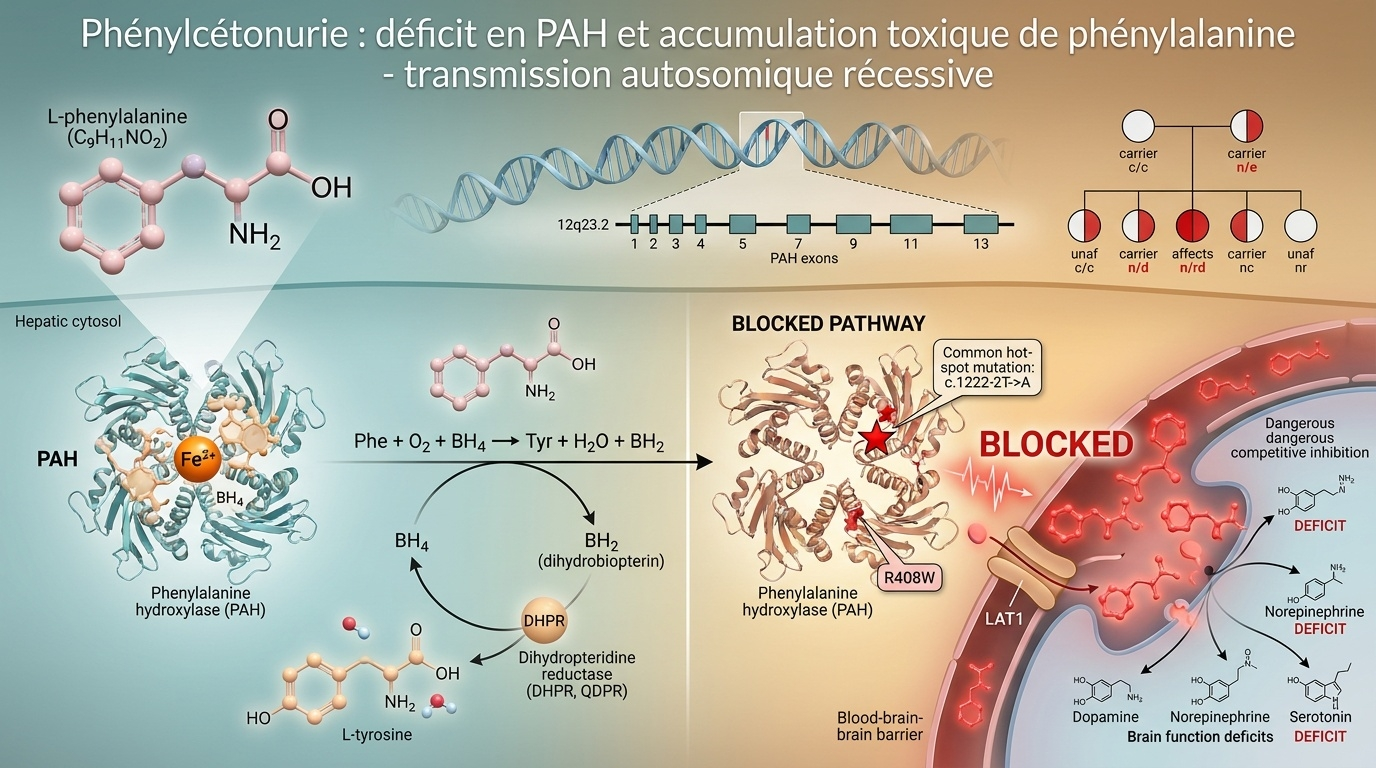
La phénylcétonurie, souvent abrégée PCU, est une maladie génétique héréditaire. Concrètement, elle empêche notre organisme de transformer correctement la phénylalanine, un acide aminé présent dans presque toutes les protéines alimentaires. Sans ce mécanisme fonctionnel, la phénylalanine s’accumule progressivement dans le sang, puis atteint des niveaux toxiques pour notre cerveau.
La Cause Génétique de la Phénylcétonurie
Cette maladie résulte d’une mutation du gène responsable de la production de la phénylalanine hydroxylase. Cette enzyme convertit normalement la phénylalanine en tyrosine, déjà détaillée dans notre article de référence sur cet acide aminé. Ainsi, sans cette enzyme fonctionnelle, notre organisme ne fabrique plus suffisamment de tyrosine par cette voie naturelle, tout en accumulant simultanément un excès de phénylalanine.
La transmission de cette maladie suit un mode autosomique récessif. Concrètement, un enfant doit hériter d’une copie mutée du gène de chacun de ses deux parents pour développer la maladie. Ainsi, deux parents porteurs sains, ne présentant eux-mêmes aucun symptôme, peuvent transmettre cette pathologie à leur enfant.
Les Conséquences d’une Phénylcétonurie Non Traitée
Sans prise en charge précoce, l’accumulation de phénylalanine endommage progressivement le système nerveux central, particulièrement vulnérable durant les premières années de vie. Par conséquent, cette accumulation provoque un retard intellectuel souvent sévère, des troubles du comportement, ainsi que des crises convulsives dans certains cas. Ce mécanisme rejoint indirectement la logique déjà évoquée dans notre article sur le stress oxydatif : un déséquilibre métabolique chronique endommage durablement nos cellules, en particulier les neurones les plus sensibles.
Le Dépistage Néonatal : Un Enjeu Majeur
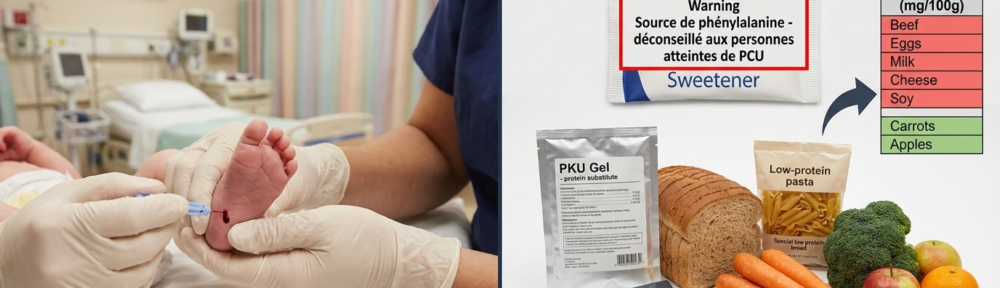
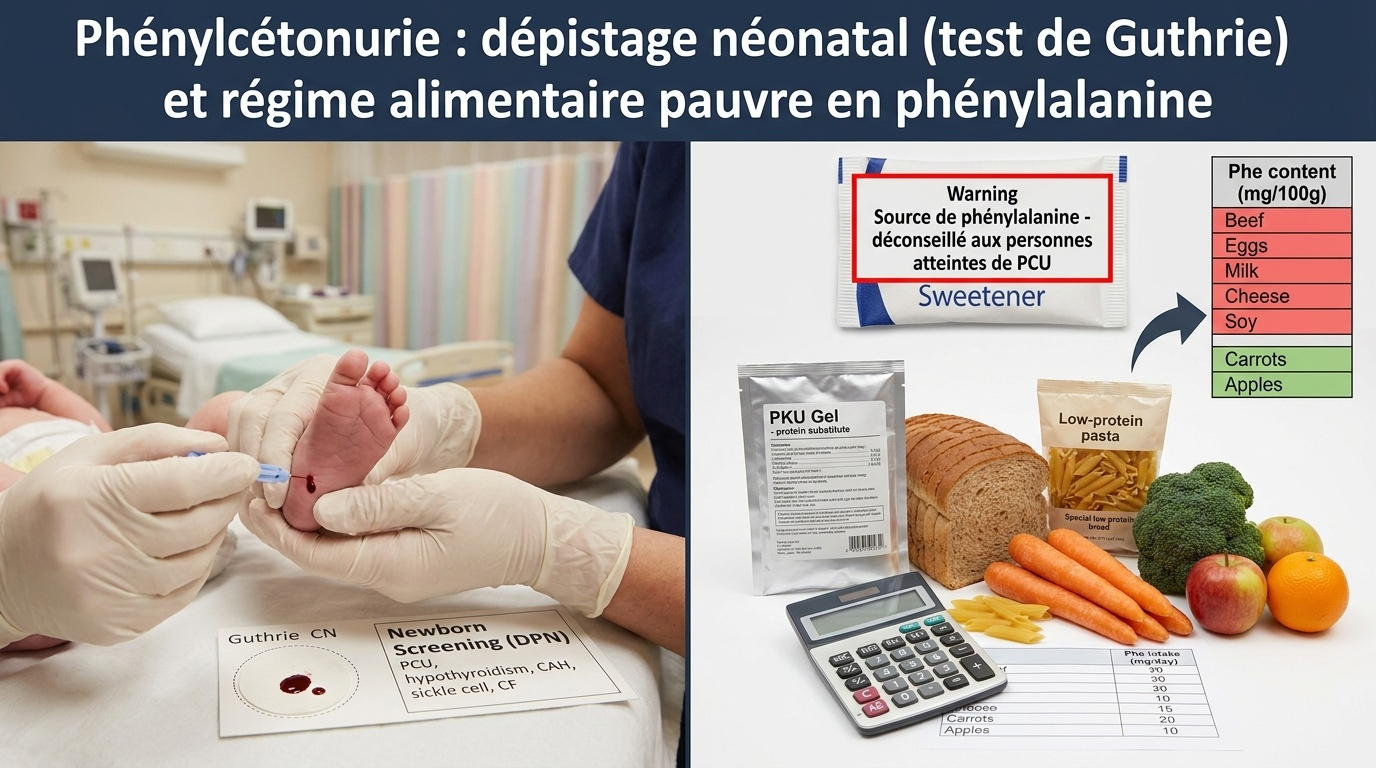
Heureusement, la phénylcétonurie fait aujourd’hui partie des maladies systématiquement dépistées chez le nouveau-né dans de nombreux pays, notamment en France depuis plusieurs décennies. Ce dépistage s’effectue généralement par un simple prélèvement sanguin au talon, réalisé quelques jours après la naissance. Ainsi, ce test précoce permet d’identifier la maladie avant même l’apparition des premiers symptômes, ce qui change radicalement le pronostic de l’enfant.
La Prise en Charge Alimentaire
Le traitement principal de la phénylcétonurie repose sur un régime alimentaire strictement pauvre en phénylalanine, débuté dès les premières semaines de vie. Concrètement, cette approche limite fortement la consommation de viande, de poisson, d’œufs, de produits laitiers et de nombreuses légumineuses, ces aliments contenant naturellement des quantités importantes de cet acide aminé.
Par ailleurs, les personnes atteintes doivent également surveiller attentivement leur consommation d’aspartame, cet édulcorant artificiel libérant justement de la phénylalanine lors de sa digestion. C’est pourquoi de nombreux produits contenant de l’aspartame portent une mention d’avertissement spécifique destinée aux personnes phénylcétonuriques.
La Supplémentation en Tyrosine
Puisque la conversion naturelle de phénylalanine en tyrosine ne fonctionne plus correctement, notre article sur la L-tyrosine évoquait déjà cette nécessité : les personnes atteintes de phénylcétonurie nécessitent généralement une supplémentation directe en L-tyrosine, sous stricte supervision médicale. Cette approche compense ainsi le déficit métabolique spécifique lié à cette maladie, tout en évitant les conséquences neurologiques d’une carence en cette molécule essentielle.
Les Nouvelles Approches Thérapeutiques
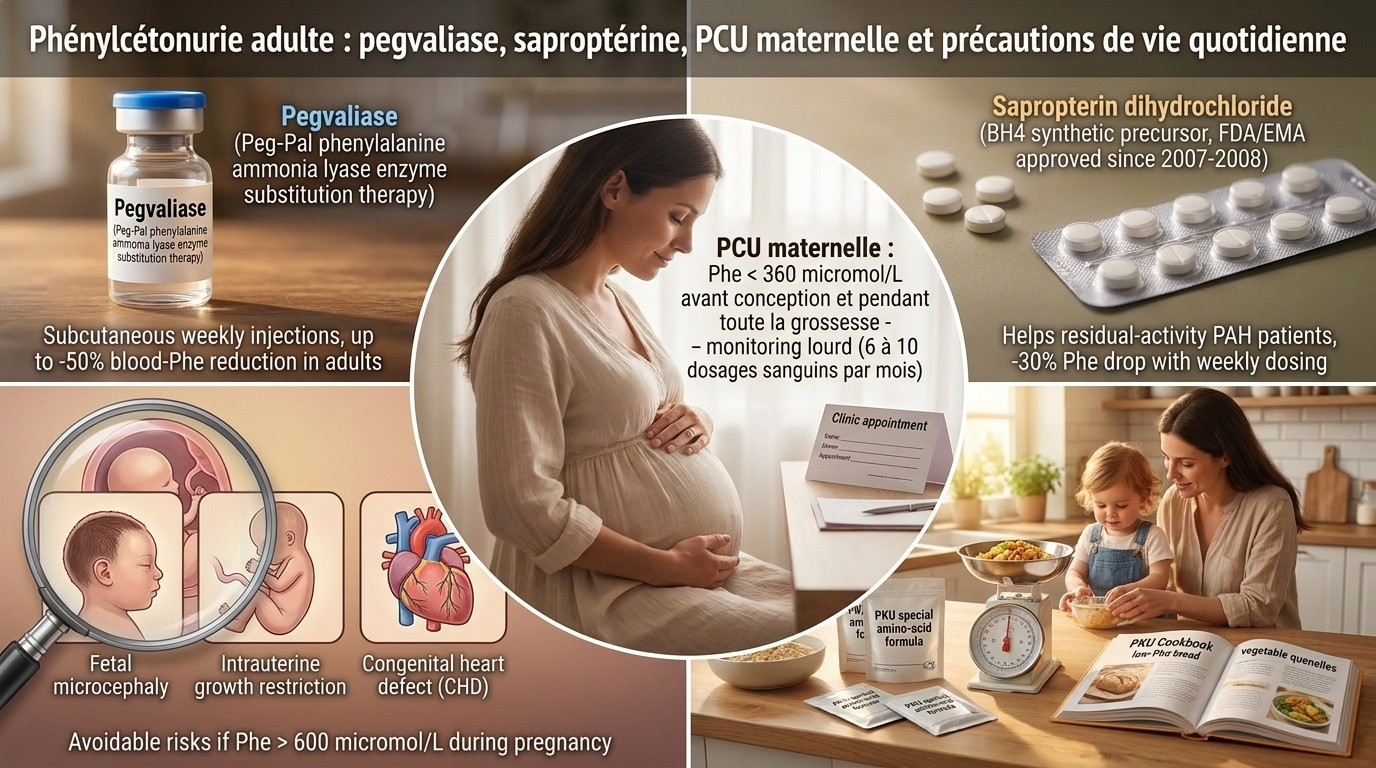
La recherche médicale continue de développer de nouvelles options thérapeutiques pour cette pathologie. Notamment, certains traitements enzymatiques substitutifs permettent aujourd’hui à quelques patients de tolérer une alimentation moins restrictive. De plus, des recherches explorent des thérapies géniques potentielles, bien que ces approches restent encore largement expérimentales à ce jour.
La Phénylcétonurie Maternelle : Un Enjeu Spécifique
Un point particulièrement important concerne les femmes atteintes de phénylcétonurie souhaitant une grossesse. En effet, un excès de phénylalanine durant la grossesse expose le fœtus à des risques sérieux, notamment des malformations cardiaques et un retard de croissance intra-utérin, même si l’enfant lui-même n’est pas atteint de la maladie. Ainsi, un contrôle alimentaire particulièrement strict s’impose avant et pendant toute grossesse chez ces femmes.
Vivre avec la Phénylcétonurie au Quotidien
Grâce au dépistage précoce et à la prise en charge alimentaire adaptée, la grande majorité des enfants diagnostiqués aujourd’hui se développent normalement, sans retard intellectuel significatif. Cependant, ce régime alimentaire strict nécessite un accompagnement médical et diététique rigoureux tout au long de la vie, ainsi qu’un soutien psychologique parfois nécessaire face aux contraintes sociales liées à cette alimentation particulière.
Précautions Essentielles
Plusieurs points méritent une attention particulière pour les familles concernées :
- Un suivi médical régulier reste indispensable pour ajuster le régime alimentaire selon l’évolution de chaque enfant
- Toute introduction d’aliment nouveau doit être discutée avec l’équipe médicale spécialisée
- La supplémentation en tyrosine ne doit jamais être entreprise sans encadrement médical strict
- Un conseil génétique reste recommandé pour les couples ayant des antécédents familiaux de cette maladie
En Conclusion
La phénylcétonurie illustre comment un simple défaut enzymatique héréditaire peut avoir des conséquences majeures sur le développement neurologique, en l’absence de prise en charge précoce. Grâce au dépistage néonatal systématique et à un régime alimentaire adapté dès les premières semaines de vie, les personnes atteintes peuvent aujourd’hui mener une vie largement normale. Ainsi, cette maladie rappelle l’importance cruciale du dépistage précoce face aux troubles métaboliques héréditaires.
Avis de non-responsabilité : Cet article est proposé à titre uniquement informatif et ne constitue en aucun cas un diagnostic, une guérison ou un traitement d’une pathologie. Nous vous conseillons de toujours consulter un professionnel de santé qualifié pour toute question concernant la phénylcétonurie. Nous ne faisons aucune déclaration de santé publique.